アセタール化とは?反応機構と酸触媒の必然性を徹底解説
有機合成化学の現場において、複雑な多官能基化合物を狙い通りに合成するための成否を分けるのが「保護基の選定」です。その中でも、医薬品中間体や全合成研究の第一線で100年以上にわたり使われ続けている基本かつ最重要反応がアセタール化です。
アルデヒドやケトンが持つカルボニル基は反応性が極めて高く、そのままでは還元剤や求核試薬に真っ先に攻撃されてしまいます。この「暴れ馬」のようなカルボニル基を一時的に不活性な構造へと変換し、必要な反応を終えた後に元の姿へと戻す——。本稿では、アセタール化の基本原理から反応機構、なぜ塩基ではなく酸触媒が必要なのかという核心、そして実験室レベルでの実践ノウハウまで、専門記者の視点で徹底解剖します。
📌 【この記事の重要ポイントまとめ】
- 要点1:アセタール化は、アルデヒド・ケトンにアルコールを反応させ、求核剤や強塩基・還元剤に対して強固な耐性を持つ「保護基」へ変換する可逆的反応。
- 要点2:酸触媒が絶対不可欠な理由は、カルボニル酸素の求電子性向上だけでなく、途中で生じるヒドロキシ基を良質な脱離基(水分子)へ変えるため。
- 要点3:熱力学的な平衡反応であるため、エチレングリコールによる環状化やディーン・スターク装置等を用いた「脱水」が収率向上の決定打となる。
【基礎知識】アセタール化とは?カルボニル基を守る有機合成の基本原理
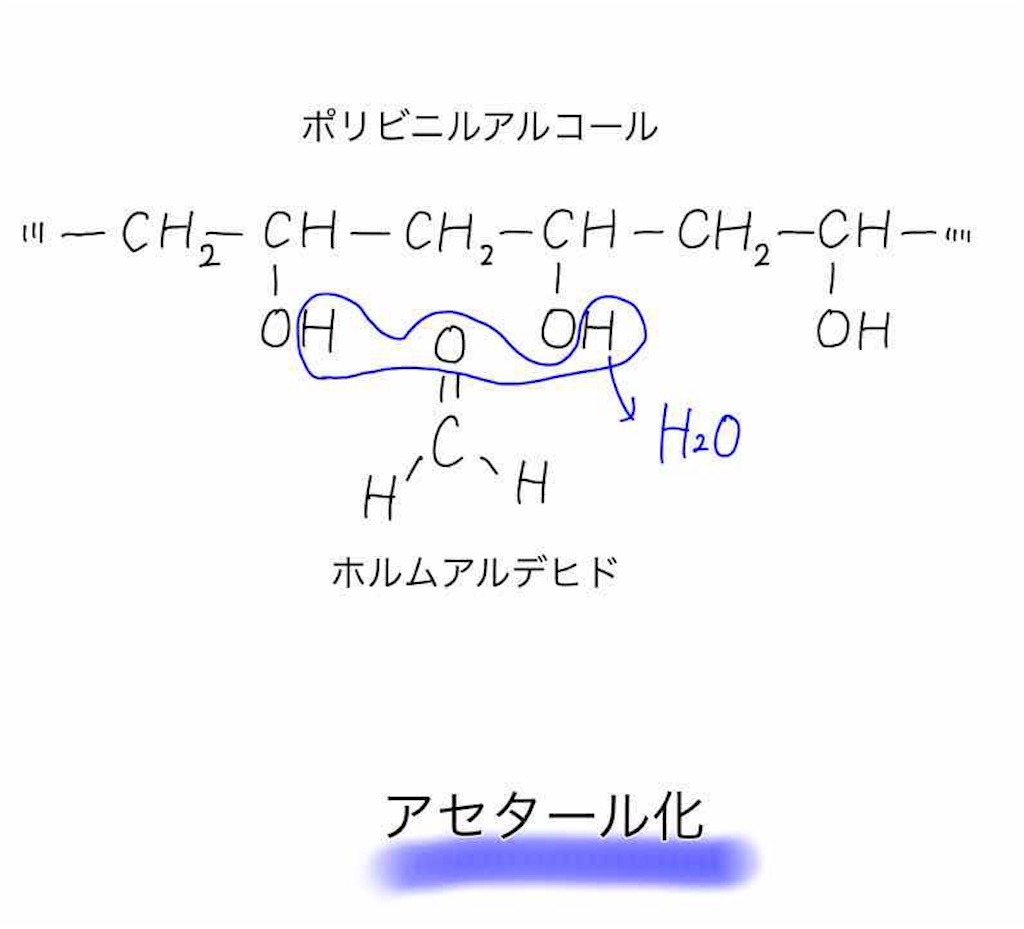
アセタール化とは、狭義にはアルデヒドまたはケトンに対し、酸触媒の存在下で2分子のアルコール(または1分子のジオール)を反応させ、ジェミナル(同一炭素上)に2つのエーテル結合(-C(OR)₂-)を持つ化合物を生成する反応を指します。
有機化学において、カルボニル炭素は酸素との電気陰性度の差により強く分極しており、激しい求電子性を示します。例えば、分子内にエステルとケトンが共存している際、エステルだけを還元してケトンを残したい場合、そのまま水素化リチウムアルミニウム(LiAlH₄)を作用させると、反応性の高いケトンが優先的に還元されてしまいます。
ここで力を発揮するのがアセタール化です。カルボニル基をあらかじめアセタールへと変換しておけば、エーテル結合と同等の性質を持つため、水素化試薬(NaBH₄、LiAlH₄)、グリニャール試薬(RMgX)、強塩基(LDA、n-BuLi)、酸化剤に対して極めて高い安定性を発揮します。必要な変換を終えた後、酸性水溶液で処理すれば瞬時に元のカルボニル基へと戻せる(脱保護できる)ため、合成ルートの設計において理想的な性質を備えています。
ヘミアセタールとの違いは?構造と安定性を徹底比較
アセタール化を理解する上で、初学者が必ず直面する疑問が「ヘミアセタールとの明確な境界線」です。構造上の違いは極めてシンプルですが、その化学的挙動は大きく異なります。
ヘミアセタール(hemiacetal)は、カルボニル基にアルコールが1分子だけ付加した中間体であり、同一炭素上に「ヒドロキシ基(-OH)」と「アルコキシ基(-OR)」が結合しています。鎖状の単純な化合物において、ヘミアセタールは熱力学的に不安定であり、通常は単離することができず、速やかに元のカルボニル化合物に戻るか、2分子目のアルコールと反応してアセタールへと進行します。
ただし、グルコースなどの還元糖に見られるように、5員環や6員環を形成する「分子内ヘミアセタール」は例外的に熱力学的に極めて安定で、結晶として安定に単離可能です。
| 比較項目 | カルボニル基(原料) | ヘミアセタール(中間体) | アセタール(生成物) |
|---|---|---|---|
| 化学構造 | R-C(=O)-R' | R-C(OH)(OR'')-R' | R-C(OR'')(OR''')-R' |
| 塩基に対する安定性 | 低い(求核攻撃を受ける) | 極めて低い(速やかに脱プロトン化) | 非常に高い(不活性) |
| 酸に対する安定性 | 安定(プロトン化されるのみ) | 不安定(可逆的に解離) | 不安定(加水分解で脱保護) |
| 単離の難易度 | 容易 | 鎖状では極めて困難(糖類除く) | 極めて容易(精製可能) |
| 有機合成での主な役割 | 反応点(求電子サイト) | 反応中間体 | カルボニル基の保護基 |
なぜ酸触媒が必要なのか?ステップ別の反応機構と「塩基では進まない理由」
アセタール化の反応機構を細かく追うと、「なぜ塩基触媒ではアセタールまで到達できないのか」という有機化学の本質的な問いへの答えが浮かび上がります。全ステップは完全な可逆反応(平衡反応)であり、酸が触媒として機能することで初めてゴールへ到達します。
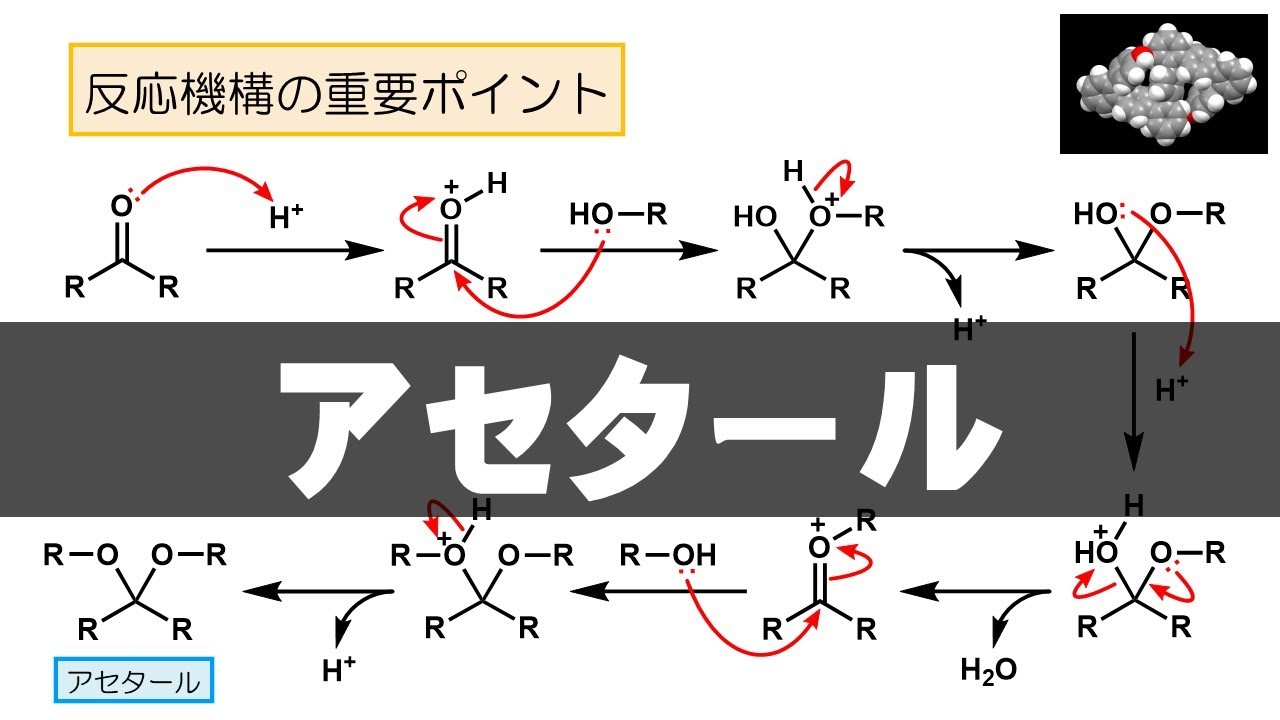
具体的な素反応プロセスは以下の7段階で進行します。
① カルボニル酸素のプロトン化: 酸触媒(H⁺)がカルボニル酸素に配位し、炭素の求電子性を劇的に高める。
② 1分子目のアルコールによる求核攻撃: アルコールのヒドロキシ基がカルボニル炭素を攻撃し、C-O結合を形成。
③ プロトンの脱離(ヘミアセタールの生成): オキソニウムイオンからプロトンが外れ、中性のヘミアセタールとなる。
④ ヒドロキシ基のプロトン化(最重要ステップ): 酸触媒がヘミアセタールの「-OH基」にプロトンを供与し、-OH₂⁺(オキソニウム基)を形成する。
⑤ 水分子の脱離と共鳴安定化: 隣接するアルコキシ基の非共有電子対の押し出しにより、水(H₂O)が脱離。共鳴安定化された「オキソカルベニウムイオン中間体」が生じる。
⑥ 2分子目のアルコールによる求核攻撃: 発生したオキソカルベニウムイオンに2分子目のアルコールが求核攻撃。
⑦ 最終脱プロトン化: 再びプロトンが外れ、中性のアセタールが完成し、酸触媒が再生される。
ここで重要なのはステップ④と⑤です。仮にアルコキシド(RO⁻)などの塩基性触媒を用いた場合、ステップ③のヘミアセタール(またはそのアニオン)までは容易に到達します。しかし、そこからさらにアルコキシ基を導入するためには「-OH基」を脱離させなければなりません。
塩基性条件下ではプロトンが存在しないため、ヒドロキシ基は水酸化物イオン(OH⁻)という極めて脱離能の低い強塩基の形で抜け出す必要があります。これはエネルギー的に極めて不利であり、室温はおろか加熱しても進行しません。一方、酸性条件下であれば、-OH基を水分子(H₂O)という「極めて安定で脱離能の高い中性分子」へと変換できるため、オキソカルベニウムイオンを経由してアセタールへの道が開かれます。
【現場のリアル】平衡反応を制する脱水条件とエチレングリコール保護の実践テクニック
実験室やプロセス開発の現場において、教科書通りにアルデヒドとアルコールを酸触媒下で混ぜるだけでは、収率が20〜30%で頭打ちになるケースが珍しくありません。アセタール化は全工程が熱力学的平衡反応であり、副生する「水」が存在する限り、逆反応(脱保護・加水分解)が同等の速度で進んでしまうためです。
ル・シャトリエの原理に従い、平衡を生成物側へ強制的に偏らせるための実践的なアプローチがいくつか確立されています。
代表的な手法の一つが、トルエンやベンゼン溶媒を用い、ディーン・スターク(Dean-Stark)装置をセットして加熱還流する方法です。水と溶媒の共沸を利用し、系外へ水分をトラップして物理的に除去することで、反応を完結へと導きます。スケールアップを行う製造現場でも標準的に採用される王道の脱水法です。
また、熱に弱い基質やミリグラムスケールの合成では、共沸脱水の代わりに脱水試薬の添加が選択されます。モレキュラーシーブス(3Åや4Å)の共存下で反応を行う手法や、オルトギ酸トリメチル(HC(OMe)₃)を試薬兼脱水剤として用いる手法です。オルトエステルは系内の微量水分と不可逆的に反応してギ酸メチルとメタノールに分解するため、極めて高収率でアセタールを与えます。
さらに、保護基のアルコール源としてエチレングリコール(1,2-ジオール)を用いる環状アセタール(1,3-ジオキソラン)化は、合成現場で最も多用されます。単官能のメタノールやエタノールを用いる場合、分子数が「原料2分子 → 生成物2分子」と変化しないのに対し、ジオールを用いた環状化はエントロピー的に有利(キレート効果)に働き、平衡定数そのものが大幅に生成系へ偏るためです。
一般に知られていない盲点と誤解|ケタールとの呼び分けと脱保護の失敗例
アセタール化の周辺には、専門用語の定義や実験上のトラップにおいて、見落とされがちな盲点がいくつか存在します。
「ケタール」という呼称の現状と実務での扱い
歴史的には、アルデヒド由来のものを「アセタール」、ケトン由来のものを「ケタール(Ketal)」と明確に呼び分けていました。しかし、1995年のIUPAC命名法改訂において、「ケタール」はアセタールのサブクラスとして統合され、ケトン由来であってもすべて「アセタール」と呼ぶことが正式に推奨されています。
とはいえ、2026年現在の製薬企業や化学系研究室のディスカッションでは、基質がケトンであることを直感的に共有するため、慣習的に「ケタール保護」「ケタール体」という呼称が今なお広く使われているのが実情です。
基質の電子密度と立体障害による反応性の格差
アルデヒドとケトンでは、アセタール化の難易度に決定的な差があります。アルデヒドはカルボニル炭素の立体障害が小さく、水素原子による電子供与能も低いため、極めて容易にアセタール化されます。一方、ケトン(特に環状ケトンや嵩高い置換基を持つケトン)は、四面体中間体を経由する際の立体反発が大きく、触媒に強いブレンステッド酸(p-トルエンスルホン酸:p-TsOH)や、ルイス酸(BF₃·OEt₂、TMSOTfなど)を用いなければ反応が進行しないケースが多々あります。
脱保護時の「酸感受性官能基」との競合トラブル
アセタールの脱保護(加水分解)は、通常、含水THFやアセトン中で希塩酸やp-TsOH、PPTS(ピリジニウム p-トルエンスルホナート)を作用させて行います。しかし、分子内にシリル保護基(TBS基など)やBoc基、エポキシド、酸に弱いエステルが存在する場合、アセタールを外す強酸性条件によって他の官能基まで同時に分解してしまうトラブルが頻発します。
こうした合成上の衝突を回避するため、あらかじめ酸ではなく還元条件で外せる「チオアセタール(1,3-ジチアン)」を選択したり、接触水素化で切断できるベンジリデンアセタールを選択するなどの緻密な保護基戦略が求められます。
【プロの結論】アセタール保護を選択すべきケース・見送るべき条件
多段階合成のルート設計において、カルボニルの保護にアセタールを選択すべきかどうかの客観的な判断基準をまとめました。
アセタール保護が「最適解」となるケース
- 次工程で強力な塩基や有機金属試薬(Grignard試薬、アルキルリチウム)を使用する: アセタールは塩基性条件下で完全な不活性を示します。
- 水素化金属錯体による強力な還元反応(LiAlH₄還元など)を行う: カルボニル基を完全にガードし、他のエステルやアミドだけを選択的に還元できます。
- 安価かつスケールアップ可能な条件を構築したい: エチレングリコールとp-TsOHは極めて安価であり、キログラムスケールでの工業合成にも最適です。
アセタール保護を「見送るべき(他を検討すべき)」ケース
- 終盤の脱保護工程に「強酸」を使えない化合物: 分子内に酸感受性の保護基や官能基が密集している場合は、UV照射で外せる光分解性保護基やチオアセタールを選択すべきです。
- 極めて嵩高いテトラ置換ケトンの保護: 立体障害により平衡が極端に原料側に傾くため、アセタール化そのものが進行しないリスクがあります。
【アセタール化とは】に関するよくある質問(FAQ)
Q1:アセタールとエーテルは何が違うのですか?
A1:通常のエーテル(R-O-R')は1つの炭素に酸素が1つしか結合していませんが、アセタール(R₂C(OR')₂)は「同一の炭素に2つのエーテル結合(-OR)が結合している」という構造的特徴を持ちます。この構造差により、エーテルは酸に対して安定ですが、アセタールは酸性水溶液中でオキソカルベニウムイオンを形成し、容易に元のカルボニル化合物へと加水分解されます。
Q2:エチレングリコールで保護したアセタール(1,3-ジオキソラン)が脱保護しにくい場合の解決策は?
A2:ジオキソラン環が強固で加水分解が進まない場合、溶媒にアセトンを大過剰に用いた「アセトン交換反応(トランスアセタール化)」が有効です。酸触媒下でアセトンを共存させることで、平衡をアセトンアセタール側に奪わせ、目的化合物の脱保護を促進させることができます。また、FeCl₃・6H₂Oやルイス酸を用いた温和な切断法も有効な選択肢となります。
Q3:糖化学における「配糖体(グリコシド)」とアセタールは同じものですか?
A3:本質的に全く同一の化学構造です。糖の環状ヘミアセタール構造(アノマー炭素)の-OH基に、アルコールが酸触媒下で反応して結合したものが「配糖体(グリコシド結合)」であり、有機化学的には環状アセタールそのものです。生体内の酵素(グリコシダーゼ)によるグリコシド結合の切断も、酸触媒によるアセタールの加水分解機構と極めて酷似したメカニズムで進行します。
まとめ:有機合成を自在に操るアセタール化の勘所
アセタール化は、有機化学の教科書で必ず序盤に登場するクラシカルな反応ですが、その根底には「求核付加」「脱離基能の制御」「熱力学的平衡の操作」という、有機反応機構の神髄が凝縮されています。
「なぜ酸触媒が必要なのか」「なぜ共沸脱水や原酸エステルが必要なのか」という本質的な理由を構造式レベルで把握しておくことは、単なる知識のインプットにとどまらず、実験室で収率が出ない際のトラブルシューティングや、洗練された多段階合成ルートの設計に直結します。基本原理を正確にコントロールし、自在な分子設計へ役立ててください。 (出典: アセタール 化 と は(Yahoo!ニュース))

毎日更新されるトレンド情報を分析・発信中。役立つ裏技やおすすめ情報を分かりやすく紹介します。